

Par Pesach Benson • 14 septembre 2026
Jérusalem, 14 septembre 2026 (TPS-IL) — Des scientifiques israéliens, palestiniens et américains travaillant ensemble ont identifié un gène essentiel à l'audition normale chez l'homme et la souris, révélant un mécanisme jusqu'alors inconnu par lequel un défaut génétique peut endommager l'oreille interne.
Cette découverte pourrait améliorer le diagnostic de la perte auditive héréditaire en donnant aux médecins un gène supplémentaire à examiner chez les patients dont la condition n'a pas de cause connue. Elle révèle également un rôle jusqu'alors négligé des cellules de soutien dans le maintien de la structure de l'oreille interne, aidant potentiellement les chercheurs à identifier de nouvelles cibles pour de futurs traitements.
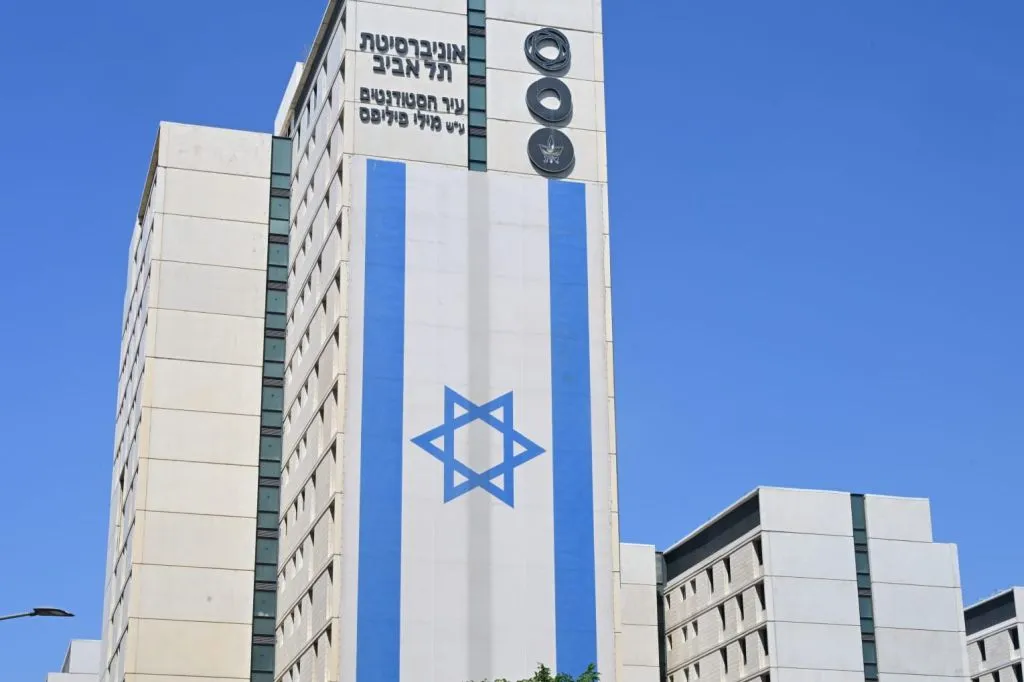
Tel-Aviv University le 15 mars 2021. Photo par Eitan Elhadez-Barak/TPS-IL
Plus de 1,5 milliard de personnes dans le monde souffrent d'un certain degré de perte auditive, dont 430 millions de personnes souffrant de perte auditive invalidante, selon l'Organisation Mondiale de la Santé. Les facteurs génétiques représentent une part importante de la perte auditive qui débute dans l'enfance.
« Ces travaux ont démontré que les partenariats mondiaux peuvent entraîner des avancées scientifiques significatives, ouvrant la voie à de futures thérapies et interventions génétiques », a déclaré Karen B. Avraham, doyenne de la Gray Faculty of Medical and Health Sciences à l'Tel-Aviv University et auteur principal de l'étude. Elle a dirigé la recherche aux côtés de Moien Kanaan de l'Université de Bethléem et de Mary-Claire King de l'Université de Washington.
L'étude a révélé qu'un gène appelé FMN1 contribue au maintien de la structure microscopique de la cochlée, la partie de l'oreille interne qui convertit le son en signaux envoyés au cerveau. Jusqu'à présent, FMN1 n'avait été lié à aucune maladie humaine.
La découverte a commencé avec une famille palestinienne élargie dans laquelle plusieurs enfants sont nés avec une perte auditive modérée dans les deux oreilles et des cheveux clairs. Des tests génétiques ont montré que les enfants affectés avaient hérité de deux copies d'une variante rare du gène FMN1 qui empêche le corps de produire une forme fonctionnelle de la formine-1, la protéine produite par le gène.
Pour comprendre comment le changement génétique entraînait la perte auditive, les chercheurs ont étudié des souris dépourvues de formine-1 fonctionnelle. Les souris ont développé une perte auditive similaire à celle observée dans la famille.
Les chercheurs ont ensuite examiné les oreilles internes des souris au microscope. Ils ont constaté que deux types de cellules de soutien dans l'organe de Corti, la partie de la cochlée qui détecte le son, avaient perdu leur structure normale.
## Comment le gène endommage l'audition
Ces cellules contiennent normalement des fibres microscopiques étroitement organisées qui fournissent un soutien structurel et aident la cochlée à répondre précisément au son. Sans formine-1 fonctionnelle, ces structures sont devenues désorganisées. Les souris présentaient également une activité réduite dans le nerf auditif, qui transmet les informations sonores de l'oreille interne au cerveau, ainsi qu'une diminution du nombre de fibres nerveuses.
Les résultats montrent que l'audition normale dépend de plus que des cellules et des nerfs détecteurs de son eux-mêmes. Les cellules de soutien doivent également maintenir une structure hautement organisée pour que la cochlée fonctionne correctement.
L'étude pourrait également aider à expliquer pourquoi certains membres de la famille avaient des cheveux plus clairs. La formine-1 est impliquée dans le transport des mélanosomes, des structures à l'intérieur des cellules qui contiennent le pigment responsable de la couleur des cheveux et de la peau. Les chercheurs suggèrent que le même défaut génétique pourrait donc affecter l'audition et la pigmentation par des processus biologiques distincts.
Cette découverte ajoute le gène FMN1 aux plus de 200 gènes connus pour être importants pour une audition normale.
L'étude a été publiée dans la revue à comité de lecture Proceedings of the National Academy of Sciences (PNAS).